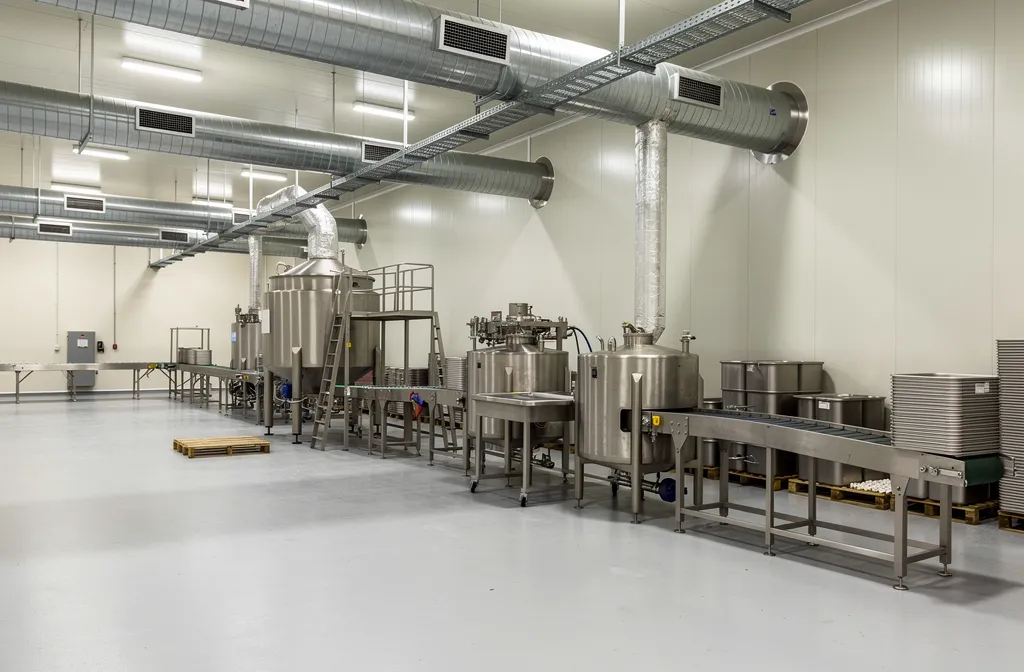
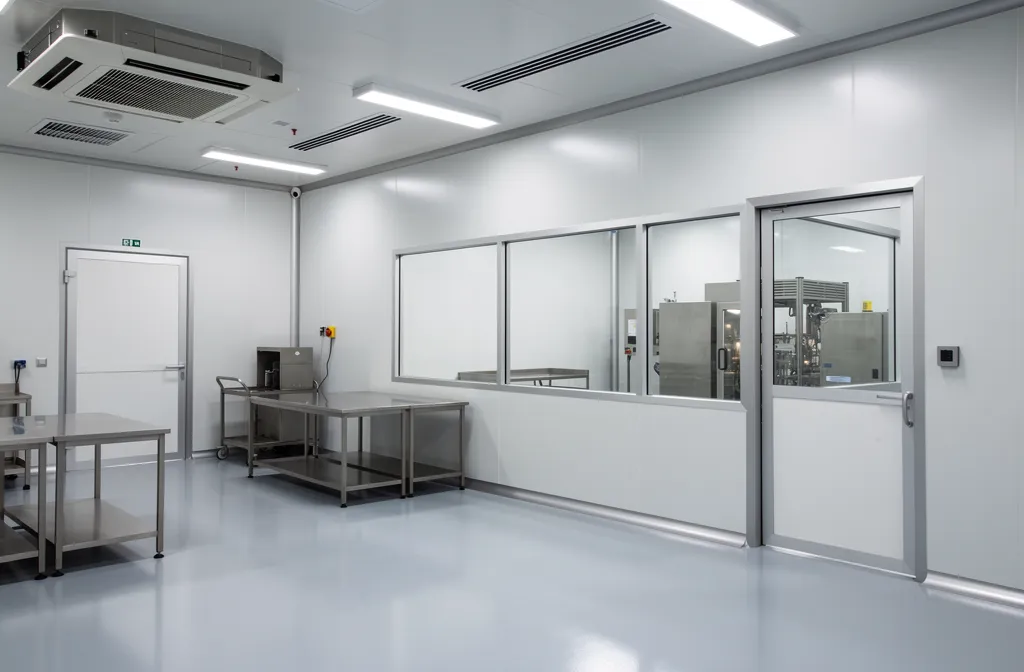
Dans l’industrie pharmaceutique, la qualité de l’air dépend du risque produit et du procédé
Une salle de pesée de poudres, un atelier de fabrication de formes orales et une zone de remplissage aseptique n’ont pas les mêmes exigences aérauliques. L’installation doit protéger les médicaments des contaminations et contaminations croisées, tout en maîtrisant l’exposition des opérateurs aux substances manipulées. La classification, les conditions de pression, les systèmes de filtration et la surveillance découlent d’une analyse des risques propre aux activités.
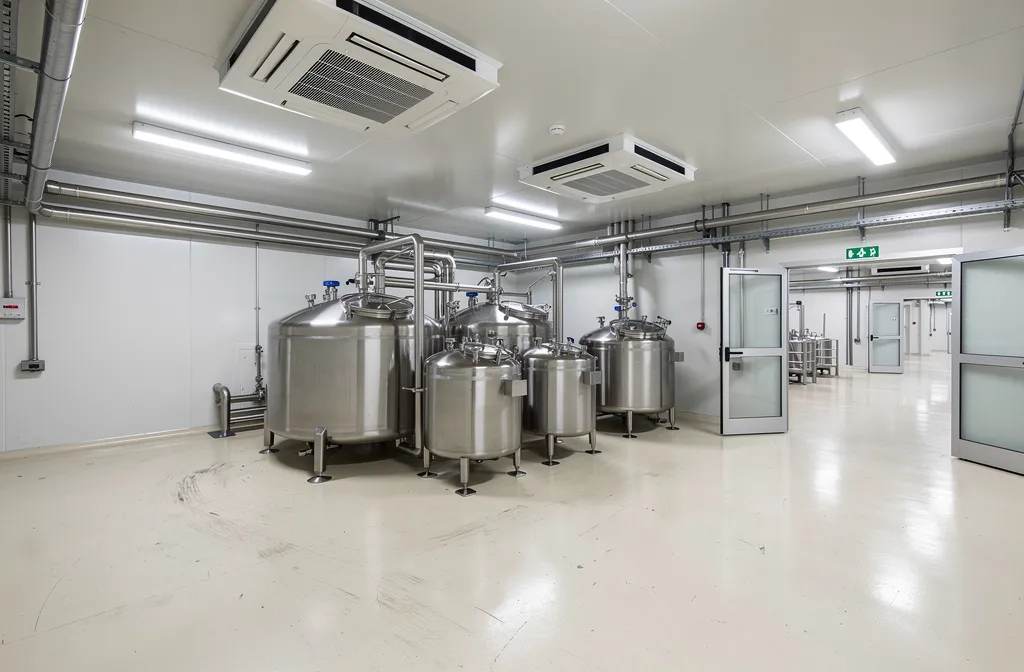
Les bonnes pratiques de fabrication européennes (BPF/GMP), publiées dans EudraLex volume 4, encadrent la conception, l’entretien et le contrôle des locaux et équipements de production. Leur annexe 1 s’applique spécifiquement aux médicaments stériles : ses classes A à D et ses dispositions de maîtrise de la contamination ne doivent pas être attribuées automatiquement à tous les ateliers pharmaceutiques.
La maîtrise de l’air ne se résume pas à une classe de filtre HEPA ou à un nombre de renouvellements horaires. Elle exige une stratégie documentée associant conception des locaux, flux, procédures, qualification et surveillance.
Références : Commission européenne, EudraLex volume 4 ; Annexe 1, fabrication des médicaments stériles.
Des exigences différentes selon les opérations pharmaceutiques
Pesée, mélange et manipulation de poudres
La priorité peut être le confinement des émissions et la prévention des contaminations croisées. Le captage localisé, les enceintes adaptées et la gestion des transferts de matière doivent être étudiés avec le risque toxicologique et les contraintes de nettoyage. Une surpression appliquée sans discernement peut favoriser la dispersion des poudres : le sens des flux d’air résulte de la stratégie de confinement du procédé.
Production non stérile
La protection des matières et la stabilité des paramètres de fabrication dépendent de la nature des produits, des opérations ouvertes, de l’humidité et de la température. Les dispositifs de filtration et de traitement d’air sont définis en cohérence avec les mesures de prévention des contaminations croisées et la qualification des locaux, sans présumer qu’une salle propre classée A à D serait nécessaire.
Fabrication et remplissage stériles
Les opérations critiques imposent des exigences plus spécifiques sur l’environnement de fabrication, les transferts, les flux d’air, les équipements et la surveillance microbiologique et particulaire. L’annexe 1 demande une stratégie de contrôle de contamination (CCS) et prévoit, selon le contexte, études des flux d’air, qualification des zones et programme de surveillance en fonctionnement. Les caractéristiques exactes doivent être déterminées par la démarche qualité et les règles applicables au procédé.
Pour les principes de conception des environnements propres, consultez également notre page traitement de l’air en salle blanche.
Quels paramètres faut-il documenter avant le dimensionnement ?
La conception doit relier les critères de maîtrise aux risques documentés. Dans certaines zones, il faudra notamment vérifier les différences de pression, la distribution de l’air et la capacité du système à maintenir les conditions prévues pendant les opérations. Les débits, vitesses et niveaux de filtration ne doivent pas être copiés d’un autre site sans justification technique et réglementaire.
Les systèmes de traitement d’air peuvent associer centrale de traitement d’air, filtration adaptée et contrôle de l’humidité. Les équipements doivent rester accessibles à l’entretien sans compromettre la protection des zones sensibles.
Qualification, surveillance et maintenance des installations
La mise en service ne doit pas être assimilée à une simple mesure de débit. Selon le contexte GMP, les installations font l’objet d’une qualification et de vérifications documentées, avec critères d’acceptation, gestion des écarts et suivi des changements. Pour les activités stériles, la qualification des salles propres et la surveillance de l’environnement relèvent d’exigences spécifiques de l’annexe 1.
Le plan d’exploitation doit prévoir la surveillance des paramètres critiques, le traitement des alarmes, l’entretien des filtres et des équipements, ainsi que la maîtrise des interventions et des arrêts. La maintenance des installations aérauliques doit être coordonnée avec les équipes assurance qualité, production, HSE et les spécialistes des environnements contrôlés.
Références : EudraLex, chapitre 3 : locaux et équipements ; EudraLex, annexe 1.
Réunissez l’analyse de risque produit/procédé, la cartographie des zones et des flux, les critères GMP applicables, les conditions ambiantes cibles, les exigences de qualification et les contraintes d’entretien. La conception et les modifications doivent être validées avec les fonctions qualité et les professionnels compétents.